広州立源浄水設備有限公司は2009年に設立された工業用フィルターメーカーで、ステンレスフィルターハウジング、ステンレス無菌水タンク、フィルターエレメント、フィルターバッグ、超高分子材料、焼結フィルター製品を設計、製造している。Lvyuanは、OEM/ODMサポート、ISO9001品質管理、および複数の国の認証のためにバイヤーを選択します。.
広州立源浄水設備有限公司.
2009年開始
規制対象の購入者は、単に多孔質エレメントを購入しているだけではありません。購入者は、その部品の背後に隠されている、あらゆる樹脂の選定、膜の交換、溶接パラメータ、作業員の指示、下請け業者の弱点、評価の余地、そして文書化されていない工程変更のすべてを受け入れているのです。.
では、なぜ購買チームは依然として単価から検討を始めるのでしょうか?
私の率直な答えはこうだ。見積もりは比較しやすいが、製造管理はそうではないからだ。サプライヤーは、「0.22 μm、臨床品質、ISO認証取得」といった要件を1通のメールで提示できる。しかし、再現性のある保持性能、製品識別、詳細な製品ファミリーツリー、検証済みの固定方法、整然とした状態、そして厳格な調整管理を検証するには、数週間を要する。.
その証拠こそが、その製品そのものです。.
適格な医療用フィルターメーカーであれば、お客様の使用目的と、原材料の仕様、製造パラメータ、承認済みの試験方法、ロット出荷記録、承認済みの不適合事項、および納品後の調査支援とを結びつけることができるはずです。この一連のプロセスにおいてリンクが欠けていることは、単なる書類上の煩わしさにとどまりません。それは将来的に是正措置(CAPA)、リコール、現場での是正措置、そして規制当局からの不快な質問につながるのです。.

登録事業者の数は膨大です。 FDAの報告によると、2023年には31,382の医療機器製造・販売事業者が登録されており、そのうち16,894が海外事業者で、全体の約53.8%を占めています。ただし、登録されているからといって、製品の品質、適合性、または規制順守が保証されるわけではありません。.
その違いは重要です。.
洗練された製造拠点は、経験豊富なOEM臨床用フィルターメーカーが運営している場合もあります。また、商社の一部である場合や、製造工程のすべてを外部委託している販売拠点である場合、あるいは、見積対象となっている拠点、工程、製品群が品質マネジメントシステムの認証範囲に含まれていない多目的工業工場である場合もあります。.
私は厳格なルールを設けています。それは、「企業名のみを認証してはならない」というものです。具体的な法人、実際の製造拠点、組立ライン、下請けサプライチェーン、製品群、および品質管理システムの適用範囲を明確に特定する必要があります。.
それより少ない額であれば、単なる見せかけの調達に過ぎない。.
ベンダーとの最初の打ち合わせは、「このフィルターを作れますか?」という質問から始めるべきではありません。まず、明確に定義されたユーザーのニーズや要件から始めるべきです。.
少なくとも以下の事項を明記してください:
単に「医療用ポリプロピレン」と表記するだけで、製品要件を満たしたとはみなさないでください。認定された材料サプライヤー、ブランド名、品質、成分、着色剤、取り扱い上の注意事項、再粉砕の禁止、認証要件、および代替方針を明記してください。.
なぜでしょうか? それは、ポリプロピレンが通常 ((C_3H6) n)は、市販品において単一の均一な物質というわけではありません。2つのPPグレード間では、メルトフローレート、酸化防止剤の配合、ガンマ線照射に対する安定性、抽出物プロファイル、成形特性、および残留脆性などに違いが見られる場合があります。.
同様の注意が、ポリテトラフルオロエチレン(PTFE)にも当てはまります。((C_2F4) n)のほか、PES、PVDF、ナイロン、シリコーン、EPDM、接着剤、および316Lステンレス鋼。製品名はカテゴリーです。管理対象の要件には識別子が必要です。.
2024年1月31日、FDAは最新の「品質マネジメントシステム(QMS)ガイドライン」を発表し、21 CFR Part 820をISO 13485:2016とより密接に整合させました。 このQMSRは2026年2月2日に発効し、現在、FDAは査察の際に、サプライヤー監査報告書、経営陣による評価、内部品質監査などの文書を審査することがあります。.
これにより、ベンダー選定の基準が変わることになります。.
販売代理店のデータは、単に証明書や調査報告書、そして3通の友好的なメールだけであってはなりません。そのデータには、なぜその販売代理店が選ばれたのか、そのリスクが具体的にどのように分析されたのか、どのような管理措置が講じられたのか、どのような証拠が評価されたのか、そして継続的な実績がどのように追跡されるのかが明記されている必要があります。.
ISO 13485認証は、依然として有用です。ただし、これは「参入の切符」であり、製品の承認ではありません。.
7つの要因すべてについて妥当性を検証する:
その後、最新の監視監査の結果と、重大な指摘事項が是正されたことを示す証拠を求めましょう。認証の範囲について話し合うことを拒むベンダーは、何かを伝えようとしているのです。その声に耳を傾けてください。.
その企業が、フィルターの開発、成形、絞り加工、プリーツ加工、焼結、溶接、組み立て、検査、消毒、梱包を行っているのか、それとも単に販売しているだけなのかを把握してください。.
社内のすべての工程および外部委託の工程を網羅した工程マップの提供を依頼してください。膜メーカー、樹脂サプライヤー、成形業者、接着剤サプライヤー、滅菌業者、検査機関、包装資材サプライヤー、および重要な金型メーカーを特定してください。.
“「許可なく下請けに出してはならない」という規定は、口頭での合意ではなく、契約書上の文言でなければならない。.
過去3年から5年間にわたる、規制当局による評価日、勧告書、重要な監査調査、リコール、現場活動、輸入警報、および相当数の顧客苦情に関する情報の提供を要請します。.
過去の審査結果があるからといって、自動的に却下されるわけではありません。説明が不明確な場合は却下されます。.
10年経った製造施設が「品質上の問題は一度もなかった」という、信憑性に疑問のある主張を聞くよりは、不具合が記録され、その後に厳格な管理、根本原因の分析、有効性の確認、そして体系的な是正措置が講じられるという流れを、私は好む。“
工場には問題がつきものです。成熟した工場は、そうした問題を記録しています。.
同様の媒体、測定方法、接合技術、清浄度管理、滅菌処理、および出荷試験を採用している品目について、証拠資料の提出を求めます。.
“「医療用フィルターの経験」もまた多岐にわたります。呼吸器系機器用の疎水性PTFE製エアベントフィルターは、混合経路で使用されるPES製液体フィルターとは異なります。また、焼結鋼製のフィルターは、メルトブローPP製深層フィルターとは比較になりません。.
失敗の様相は様々です。証拠も同様です。.
セキュリティ、効率性、衛生、または規制上の要件に影響を与えるすべての製品またはサービスについて、認定販売代理店の登録を取得してください。.
このファイルには、以下の情報を明記する必要があります:
1つの不正な膜の代替品が、数ヶ月にわたる検証の成果を台無しにしてしまう可能性があります。にもかかわらず、購入者はOEMを定期的に監視している一方で、OEMのサプライヤーには目を向けていないのが実情です。.
それは逆です。.
製品仕様、適合証明書、ロット証明書、成分検査方針、保管上の制限、有効期限の管理、およびトレーサビリティに関する情報を要求してください。.
患者と接触する部品や流路部品については、サプライヤーに対し、生体適合性、化学的特性、および毒性に関する裏付け資料の提出を求めます。その後、その証明資料が、自社の製剤、取り扱い方法、衛生管理、接触形態、および直接曝露期間を実際に網羅しているかどうかを確認してください。.
“「FDA認定素材」という表現は、医療機器としての適格性を完全に示すものではありません。どのFDAの要件ですか?どの用途に関する問題ですか?どの配合ですか?どの裏付け資料ですか?
プロバイダーの応答を作成します。.
すべての個別化医療用フィルターには、管理された図面、材料費、許容差、承認要件、試験方法、製品包装要件、表示要件、および改訂履歴からなる、承認済みの仕様書が備わっていなければならない。.
そのスタイルを兼ね備えた人物に尋ねてみてください。.
また、金型、検証データ、検査用部品、テスト用ソフトウェア、および製品固有の製造指示書を誰が所有しているかも確認してください。所有権をめぐる紛争は、パートナーシップが弱まった後、特に第2の供給源が緊急に必要となった際に、しばしば表面化する傾向があります。.
後からの評価ではその出力を完全に検証できない独自の手順については、正当性を説明できる検証が必要である。.
製品によって異なりますが、これには以下のものが含まれる場合があります:
デマンド・インテリジェンス、OQ、PQの文書、またはこれらに相当する証拠。評価により、仕様範囲、アラーム、運転者による制御、負荷試験条件、保守要件、および再検証のトリガーが確認された。.
合格した写真だけが掲載された検証報告書は、認定とは言えません。それは単なる飾りです。.
ベンダーは、寸法測定システムによって、合格品と不合格品を区別できることを実証しなければならない。.
評価の校正、測定器の再現性および再現度、外部機関への依頼要件、アプローチの妥当性確認、構成要素、ソフトウェアアプリケーションの管理、オペレーターの資格認定、試飲戦略、および検出限界。.
0.22 μmの膜層構成の場合、一般的な外観評価では微生物の捕捉を確認することはできません。感圧式ハウジングについては、最悪の動作条件下で実施される漏れ試験でも、その確認はほとんどできません。.
その状況に応じて適切なアプローチをとらなければならない。.
最近発売されたお得な商品を選び、サプライヤーにその商品の過去および将来の販売動向の予測を依頼してください。.
以下の点を判断できなければなりません:
その後、作業の流れを逆にしてください。原材料のロットを1つ選び、その原材料を含むすべての完成品のロットを特定してください。.
これが3日かかるなら、リコールにはさらに長い時間がかかるでしょう。.
最高水準の取り決めにおいては、事前の書面による承認、事前の通知、または定期的な報告を必要とする変更事項を明確に定める必要があります。.
以下の変更を含める:
製品、製造拠点、金型、または手順の変更を計画している場合は、機器ごとの要件に基づき、開発通知を少なくとも90日前までに行う必要があります。緊急の変更については、速やかに上層部へ報告し、正式なリスク評価を行う必要があります。.
平和的な代替案は、交渉の決裂要因となる。.
開閉記録のサンプル。種類がすべて揃っているかどうかは気にしないでください。.
サプライヤーに対して、以下の点を確認してください:
“まったく同じ問題が繰り返し発生している場合、「オペレーターの再教育」は、根本原因の是正策として説得力を持つことはほとんどありません。.
管理された購買体制は、依然として円滑に機能する必要がある。.
リードタイム、最小発注数量、原材料の専有割当、生産能力の想定、歩留まり、安全在庫、災害復旧、金型の冗長性、代替販売代理店、財務的安定性、地政学的リスクへの直接的な曝露、および輸送ルートについて、見直しを行う。.
とはいえ、デバイスの価格を下げるために品質保証を犠牲にしてはなりません。$0.12安くなるフィルターであっても、生産ラインの停止、問題の調査、在庫の隔離、再検証、規制当局への報告、現場での是正措置などを経ると、結果として非常に高額な出費となる可能性があります。.
安価な部品は存在する。しかし、コスト面での欠陥など存在しない。.

ベンダーの関連する産業分野の概要からは、有用な製造能力がうかがえる場合がありますが、それだけでは医療機器としての実現可能性が保証されるわけではありません。.
例として PPプリーツ式フィルターカートリッジシステム 購入者が、PP、PES、PVDF、PTFE、ナイロン、特注サイズ、および広孔径配列に関する、そのサプライヤーが主張する実績を確認するのに役立ちます。A PP紡糸フィルターカートリッジシリーズ メルトブロー素材、アダプター、応力制限、およびカスタマイズについて検討する上での出発点となるかもしれません。.
しかし、それはあくまで冒頭の会話に過ぎない。.
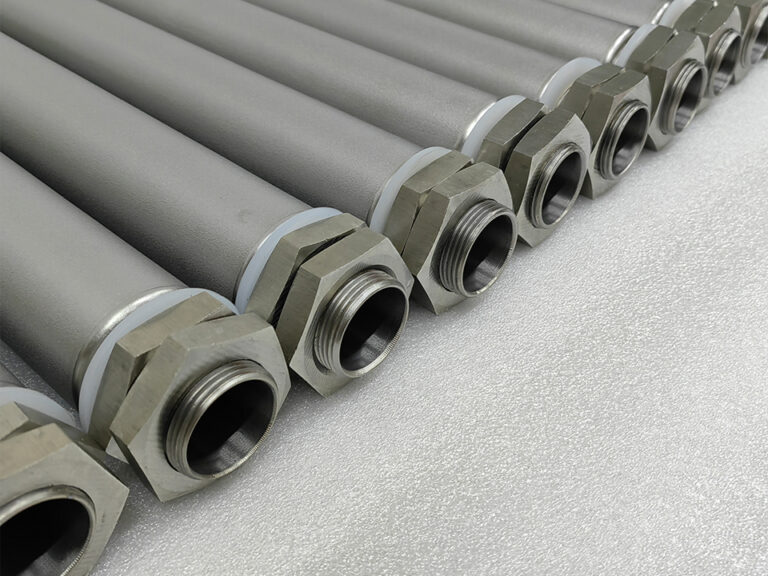
同様に、, 焼結ステンレス鋼フィルターの特性 そして 304または316Lステンレス製フィルターハウジングの性能 より広範な金属ろ過プラットフォームを示唆する可能性があります。ただし、これらだけでは、表面仕上げの管理、不動態化、溶接の認定、洗浄の適合性、ビット制御、あるいは管理された臨床用流路への適合性を証明するものではありません。.
また、明確に定義された 5ミクロンPP沈殿フィルター 医療用途に関しては、重要な疑問が未解決のまま残されている。5 μmというのは小さい値なのか、それとも絶対値なのか? どの程度の障害物濃度、循環量、膜厚、差圧を想定しているのか? 滞留循環量はどうなっているのか? 洗浄や経年変化の後にはどのようなことが起こるのか?
目次は、何を調べるべきかを示すものです。それだけで調査が完了するわけではありません。.
具体的な手順は、想定される用途や危険度によって異なります。とはいえ、一般的な認証情報パッケージには、通常、以下の分野が網羅されています。.
| 検証エリア | 需要の証明 | 購入者による承認手法 | 供給業者の脆弱性に対する警戒 |
|---|---|---|---|
| 製品の識別 | CoA、材料の品質、FTIR または同等の同定法 | スーツの承認済み配合およびサプライヤー | よく見られる「医療用」という表記 |
| 寸法 | 規定図面、ゲージに関する調査研究、虫歯に関する情報 | 描写された各場面を通じて、抵抗が貫かれている | 慎重に選ばれた一例 |
| 流量とΔP | 所定の流体、温度、および配置における流量曲線 | 本製品は引き続き、デバイスの動作制限範囲内です | 試験は周囲の空気のみを用いて実施した |
| 保持または完全性 | チャレンジ法、バブルファクター、拡散、または適切な滞留時間試験 | 想定される精製事例との関係 | 保持の証拠として扱われる細孔の寸法 |
| 印章と不動産の安定性 | ドリップ・バースト・圧力低下・プル方式によるスクリーニング | 最悪のケースでも余裕を持って合格した | 検証されていないコンポーネント、または未定義の圧力 |
| パーティクルの落下 | 制御抽出法および粒子計数法 | クライアントおよびデバイスへの脅威に関連する制限 | 見た目の整頓のみ |
| 抽出物および溶出物 | GC-MS、LC-MS、ICP-MS、TOCなどのリスクベース分析パッケージ | 毒性学的分析の結果、直接的な曝露が裏付けられた | 販売代理店は資料パンフレットを単に提供しているだけ |
| バイオバーデンおよびエンドトキシン | 必要に応じて、検証済みのサンプリングおよび検査手法 | 衛生および人の動線に関連する制約 | アプローチに関する証言がないまま、テストを外部委託した |
| 衛生上の適合性 | 最適な直接曝露後の機能試験、化学試験、および機械的試験 | 製品が推奨用量または投与サイクルの範囲を超えている | “「本材料は滅菌可能です」という記載 |
| 高齢化と製品のパッケージング | リアルタイムまたは加速老化試験、シールの安定性、輸送耐性 | 公称耐用年数が引き続き保証される | メソッドを指定せずに有効期限日を指定 |
| 能力を磨く | 複数ロットのデータと妥当な統計的評価 | 定常的な手順;Cpkの目標値は発注者によって定められる | 最終検査合格価格のみが報告された |
| トレーサビリティ | 装置の履歴またはロット生産記録 | 先祖代々および子孫代々の系図を網羅 | 記録が、管理されていないスプレッドシート全体に分散している |
私は通常、確実で測定可能な属性について、最初の商談の判断基準としてCpk 1.33を採用していますが、これは世界的に適用される基準値というわけではありません。リスクが高い属性や許容範囲が厳格に定められている属性では、より高い能力が求められる場合があり、また、特性検査には別の分析手法が必要となります。.
指針は単純です。承認要件の正当性を説明してください。他の販売代理店調査から内容をそのまま転用しないでください。.
紙は安価です。.
監査の際には、会議室で過ごす時間を減らし、その代わりに、ロットの取得、保管、製造、検査、隔離、出荷、配送といった各工程にさらに多くの時間を割くようにしています。.
プロセスアラームが発生した際に何が起こるのかは、最高品質責任者ではなく、現場のオペレーターに尋ねてください。期限切れの資材がどのように処理されるのかは、受入担当者に尋ねてください。出荷済み在庫と隔離在庫が実際にどのように区別されているのかは、倉庫担当チームに尋ねてください。.
その後、開発オプションを含まないリクエスト文書:
検索にかかる時間を確認します。.
承認のない手書きの修正、複数のロットにわたって同一の検査値、あらかじめ署名済みの書類、原データの欠落、未確認のスプレッドシート、署名の複製、不自然なタイムスタンプ、および製造完了前に貼り付けられた検査結果などがないか確認してください。.
また、現場の床面を資料と照らし合わせて確認してください。承認された作業指示書には、現在使用されている設備が記載されていますか?仕様上の制限事項は確認できますか?測定値は校正範囲内ですか?不適合と判定された資材は施錠されていますか、それともテープでマークされているだけですか?
製造施設では、通常、1時間以内にその高い品質文化が明らかになります。認定証が、人々の注意をそらすのを防ぐには、もう少し時間がかかるだけです。.

これらの事例のすべてに医療用フィルターが含まれているわけではありません。しかし、これらはOEMフィルタープログラムに悪影響を及ぼすのと同じ弱点、すなわち、サプライヤーに対する監督の不備、エスカレーション体制の脆弱さ、製造上の問題、未承認品の使用、そして隠れた性能上の問題といった点にさらされています。.
2024年3月18日、FDAは、未承認のプラスチック製注射器に関して、江蘇神力医療製造、メドライン・インダストリーズ、およびソル・ミレニアムに対し注意喚起書を送付した。また、販売業者宛ての書簡には、品質管理体制に関する懸念も盛り込まれていた。 その後のFDAの最新情報では、リコール、輸入規制、性能試験の不合格、および対象製品の使用中止を求める指示について説明された。.
その後、ロイター通信は、メリット・メディカル社が江蘇神利社から供給された注射器を含むセットをリコールしたと報じた。また、カーディナル・ヘルス社やその他のサプライヤーも、この広範な対応に巻き込まれることになった。.
ここでの教訓は少し厄介だ。OEM部品を自社製品に組み込んだとしても、その責任が部品販売業者に転嫁されるわけではない。.
その問題には、あなたの名前がそのまま残っています。.
2024年3月、FDAは、Vyaire Medical社が660万台以上の「AirLife」ハンドブック式人工呼吸器をリコールした件を、最も重大なカテゴリーの一つに分類した。ロイター通信によると、十分な空気の流れを妨げる可能性のある製造上の欠陥に関連して、37件の事象、2件の負傷、および2件の死亡が報告された。.
小さな要素。大きなインパクト。.
フィルター、遮断弁、膜層、シール、あるいはアダプターは、完成した装置の中では一見重要ではないように見えても、安全に関連する機能を制御している場合があります。購入価格と人への危険性は、同じ尺度で測れるものではありません。.
2024年10月、マゼラン・ダイアグノスティクス社は、鉛検査の結果を実際より低く誤って表示してしまう可能性のある不具合を隠蔽したとして処分を受けた。同社は$42百万の支払いに同意し、司法省は、問題の発見後、FDAや顧客に対して十分な情報提供を行わなかったと指摘した。.
沈黙は欠点を覆い隠す。.
医療用フィルターのサプライヤーに対しては、貴社の製品に影響を及ぼす可能性のある苦情、好ましくない傾向、検査上の異常、不一致、検査所見、および新たに判明したリスクについて、契約上開示を義務付ける必要があります。「孤立した事例だと考えていた」という説明は、適切なエスカレーション対応とは言えません。.
楽譜の校正用であり、プレゼンテーション用の高品質版ではありません。.
| 資格区分 | 重量 | 完全な証拠 | 自動発行 |
|---|---|---|---|
| 品質システムの適用範囲と成熟度 | 15 | 適切な適用範囲、監査の背景、効率的な内部統制 | 認証の対象から、関連するサイトやタスクが除外されている |
| 規制およびコンプライアンスの履歴 | 10 | 削除履歴が記録された透明性の高い履歴 | 予期せぬ警告書、リコール、または輸入関連の措置 |
| 製品とプロセスの適合性 | 10 | 類似商品、登録方法、清潔さ、検査 | 対象は、関連性のない商用アイテムに限定されます |
| 製品およびサブティアの管理 | 15 | 承認済みリソース、ID管理、完全なトレーサビリティ | 承認されていない代替品または樹脂の代替品 |
| 検証の絞り込み | 15 | IQ/OQ/PQ、仕様範囲、再検証に関する規定 | “代わりに「100% 最終評価」を使用 |
| 試験方法の処理能力 | 10 | 実証済みの手法、校正、ゲージ研究 | 制約のない構成要素、または検証不可能な結果 |
| ロットの系譜と関連文書 | 10 | 迅速な遡及・追跡可能性 | 手動での復元が必要 |
| 変更管理 | 10 | 事前承認、リスク評価、確認要件 | サプライヤーは、一方的な代替的法的権利を留保する |
| 容量と接続 | 3 | 機能設計、セキュリティ対策、復旧戦略 | バックアップのない、単一の脆弱な情報源 |
| 事業および法的な位置づけ | 2 | 金型、知的財産権、情報へのアクセス、保証、休暇の条件 | プロバイダーは、購入者が費用を負担する重要な書類を保有している |
| 全体として | 100 | 推奨される承認閾値:80以上、自動不合格条件なし | 深刻な危険を軽視してはいけません |
私がおすすめするバンドは以下の通りです:
総合評価が92点に達しているにもかかわらず、昇格調整通知を拒否しているサプライヤーは、92点のサプライヤーとは言えません。それは、計算を都合よく解釈している不正なベンダーに過ぎません。.
優れた契約書は、実用的であり、定量化可能であり、かつ執行可能でなければなりません。「販売業者は確実に良質な商品を提供する」といったような漠然とした表現には、実質的な価値はほとんどありません。.
以下の点について、明確な期待事項を設定してください:
リスクの高い要素については、影響を受ける可能性のある出荷ロットを発見してから24時間以内に予備的な安全通知を行い、その後、管理情報および文書化された調査計画を提示することをお勧めします。資材、ウェブサイト、金型、および手順の変更が予定されている場合は、90日以上前の通知が必要となる場合があります。.
これらは産業上の管理目標であり、世界的な法的目標期限ではありません。これらを「機器の危険性」、「市場における義務」、「認証準備」、「サプライチェーンの実情」に変更してください。.
また、それに伴う影響についても考慮する必要があります。ベンダーが承認された要件に違反した場合、再検証費用、緊急対応製品、手配費用、廃棄費用、調査作業費、および現場対応支援費用は、自動的に顧客の負担となるべきではありません。.

ゲートを3つ使用してください。.
第1のジャンルはドキュドラマです。. 品質システムの適用範囲、制定の経緯、プロセスマップ、製品ファミリーの実績、製品管理、下請け業者、バリデーションの概要、優良契約書の事例、および変更管理の取り扱いについて確認してください。.
2番ゲートは技術的なものです。. 検査用試料の調製――危険性が認められる場合は、少なくとも3つの連続しないロットから代表サンプルを採取すること。リリース済みまたはリリース直前の金型、通常の駆動装置、承認済み製品、計画された滅菌処理、および確立された方法を使用すること。.
ゲートウェイ3は稼働中です。. 製造ウェブサイトの監査を実施し、調査を完了し、品質合意書に署名し、認定手続きを完了し、監視指標を設定し、管理された初回注文のみを発注する。.
魅力的なサンプルから、そのまま年間数量へと直結させてはいけません。.
傑作は手作業で作り上げることができます。高品質な製品を生み出すには、工程の厳格な遵守が不可欠です。.
受入承認、納期遵守率、不適合率、問題への関与度、CAPAへの対応速度、変更通知の効率性、監査所見、および文書化の正確性を用いて、スクリーン販売業者の実績を評価する。データは四半期ごと、またはリスクに応じて妥当性が確認された頻度で傾向分析を行う。.
承認は恒久的なものではありません。継続的に維持されるものです。.
医療用フィルターのOEMサプライヤーを選定する際には、単に製品の価格やパンフレットに記載された性能、ISO 13485認証の取得状況などを比較するだけでなく、その製造施設が、効率的な品質管理体制の下で、貴社の医療機器に求められる性能、製品仕様、清浄度、トレーサビリティ、および変更管理の要件を継続的に満たせるかどうかを確認する必要があります。.
まず、顧客のニーズや要件から検討を開始します。その後、品質システムの適用範囲、下請け業者に対する管理、製品ファミリーに関する実績、バリデーション、検査手法、ロット文書、規制履歴、能力、および業界用語について評価を行います。承認に先立ち、代表的なロットに対する全数検査および、現場での監査、あるいはリスク評価に基づき正当化された遠隔監査を実施します。.
ISO 13485認証は、指定された拠点が所定の範囲内で医療機器品質マネジメントシステムを運用していることを示す第三者による証明ですが、特定のフィルターの形状、材料ロット、滅菌プロセス、検査方法、または生産ラインが、規制対象の医療機器に適していることを示す証拠ではありません。.
証明書とその適用範囲を検証するとともに、実際の製品および手順については個別に評価を行う。認定文書、承認済み資料、製造管理、下請け業者、検査能力、トレーサビリティ、是正措置の管理、および継続的な有効性について確認を行う。.
医療用フィルターの試験は、リスクに基づく確認計画であり、指定用途と測定可能な受入要件を結びつけるものです。通常、この計画には、材料の同定、寸法、循環応力と差圧応力、保持性能または安定性、微粒子放出、清浄度、抽出物、バイオバーデン、エンドトキシン、シール性能、衛生処理への適合性、および該当する場合は熟成試験などが含まれます。.
必要な試験項目は、そのフィルターがガス、流体、血液、医薬品、呼吸循環、あるいはその他の機器に対応するかどうかによって異なります。試験条件は、便宜的な実験室環境ではなく、最悪のケースにおける圧力、温度、配置、衛生状態、経年劣化、および作動上の問題を反映したものでなければなりません。.
臨床用フィルターのベンダー品質契約とは、仕様、認定下請け業者、逸脱、不適合、CAPA、問題対応、監査、記録へのアクセス、ロット全体のトレーサビリティ、規制当局との連携、および製品、手順、治具、ウェブサイト、試験方法の変更に関する事前通知または承認について、各当事者の責務を定める法的拘束力のある実務文書である。.
また、措置の期限、記録の保存期間、工具の保管、検証の責任、リコール対応、サービスの継続性、および販売代理店の不適合によって生じた費用の負担についても定義すべきである。.
管理対象の医療用フィルターにおいて、最高のメーカーとは、その製品の具体的なリスクプロファイルに合致した文書化された管理体制と実証済みのプロセスを備え、さらに透明性の高い情報、安定した下請け調達体制、確実な生産能力、正当化可能な変更管理、および商業的に現実的なリードタイムを提供できるベンダーであり、単にカタログの品揃えが最も豊富な製造施設ではない。.
「理想的な販売代理店」というものは存在しません。厳格な評価基準に基づいて見込み先をランク付けし、自動不合格要件を適用するとともに、書類の確認、代表ロットの試験、および工場監査を通じて、販売代理店の主張の真偽を検証してください。.
予備的な臨床フィルター適格性評価とは、量産を代表する複数のロット(多くの場合、連続しない少なくとも3つのロット)について、承認済みの金型、承認済みの原材料、訓練を受けたオペレーター、標準的な装置設定、および確定された試験方法を用いて実施される、記録付きの比較試験であり、そのサンプルサイズは、装置のリスクおよび分析上の根拠に基づいて適切に決定されるものである。.
3ロットという数は、決して魔法のような基準値ではありません。リスクの高い用途、多キャビティ金型、破壊試験、材料のばらつき、あるいは複数の組立ラインがある場合は、より大規模なサンプリングと最悪のケースを網羅した検証が必要になる場合があります。.
すべての見込み客に対して、まったく同じ管理仕様書、証拠要求事項、サプライヤー向け質問項目、および集計モデルを送付してください。営業部門だけでなく、品質部門や技術部門からも回答を求めるようにしてください。.
それでは、彼らの主張を検証してみましょう。.
有能な医療用フィルターのOEM販売代理店は、不完全な要求事項を検証し、プロセス上のリスクについて協議し、下請けへの依存関係を明らかにし、生データを提供し、厳格な変更管理を受け入れます。一方、能力の低いサプライヤーは、会話の話題を常に価格、事例、認証書へと逸らそうとします。.
その違いは、製品が市場に出る前に見極める価値があります。.